
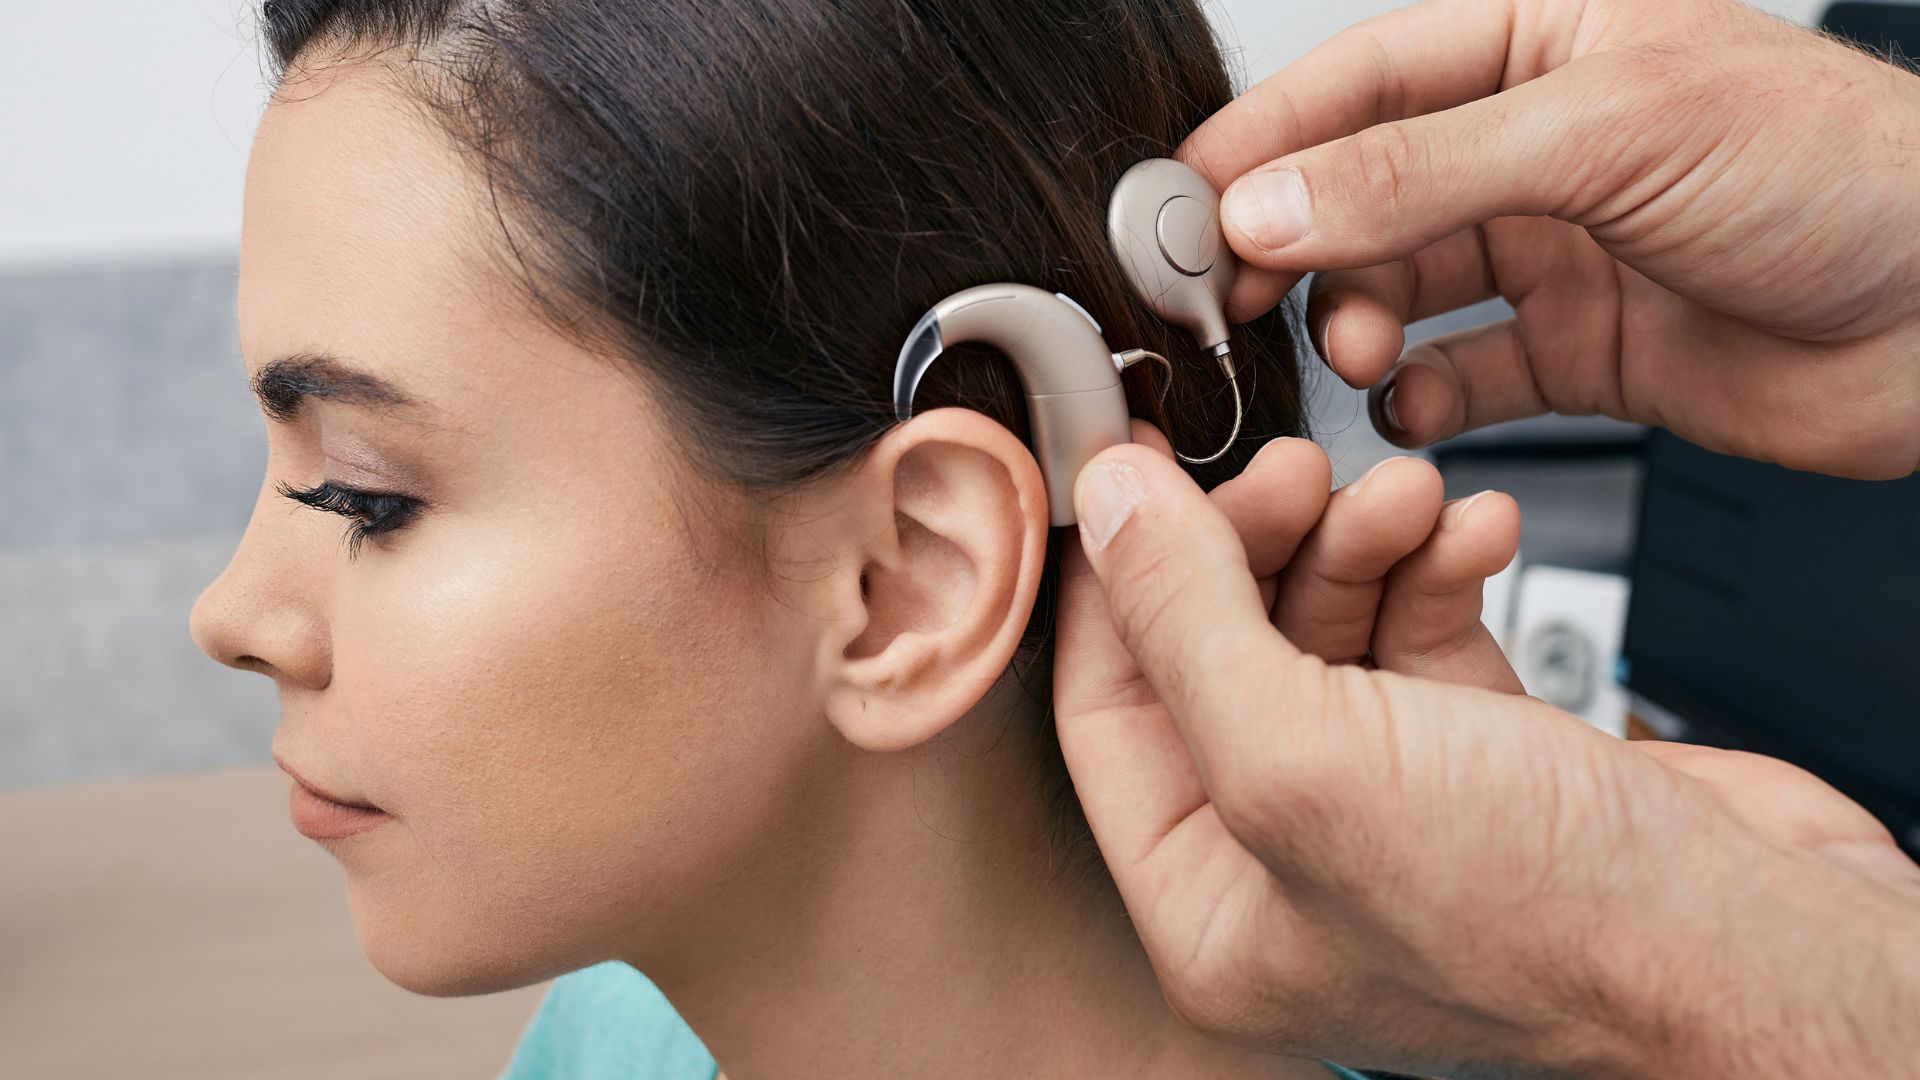
Các thiết bị y tế loại III chiếm cấp độ quan trọng nhất trong hệ thống phân loại dựa trên rủi ro của FDA. Dành riêng cho các công nghệ duy trì hoặc hỗ trợ sự sống, được cấy vào cơ thể con người hoặc có khả năng gây hại đáng kể nếu chúng trục trặc, các thiết bị này được giữ theo tiêu chuẩn quy định cao nhất trong thị trường thiết bị y tế Hoa Kỳ.
Từ máy tạo nhịp tim cấy ghép đến máy kích thích não sâu, các thiết bị Loại III là công cụ trong chăm sóc sức khỏe hiện đại. Tuy nhiên, tính chất nguy hiểm đến tính mạng của chúng cũng khiến chúng phải tuân theo quy trình đánh giá tiếp thị nghiêm ngặt nhất của FDA: Phê duyệt Trước khi bán trên thị trường (PMA). Trong hướng dẫn này, chúng tôi chia nhỏ cách các thiết bị Cấp III được xác định, phân loại, phê duyệt và quản lý cũng như cách các nhà sản xuất có thể chuẩn bị chiến lược để thành công.
Thiết bị y tế loại III là gì?
FDA phân loại các thiết bị y tế thành ba loại dựa trên nguy cơ chúng gây ra cho bệnh nhân và mức độ kiểm soát theo quy định cần thiết để đảm bảo an toàn và hiệu quả:
- Loại I: Rủi ro thấp
- Loại II: Nguy cơ trung bình
- Loại III: Nguy cơ cao
Các thiết bị Loại III đại diện cho những thiết bị hỗ trợ sự sống, duy trì sự sống hoặc được cấy ghép hoặc những thiết bị có nguy cơ mắc bệnh hoặc thương tích bất hợp lý. Như vậy, các biện pháp kiểm soát chung và đặc biệt (đủ dùng cho các thiết bị Loại I và Loại II) không đủ để đảm bảo tính an toàn và hiệu quả của chúng. Thay vào đó, các thiết bị này phải trải qua lộ trình quy định nghiêm ngặt nhất của FDA: Phê duyệt trước khi tiếp thị.
Ví dụ về các thiết bị y tế Loại III bao gồm:
- Máy tạo nhịp tim cấy ghép
- Thiết bị cấy bên trong ốc tai
- Chất kích thích não sâu
- Túi ngực
- Máy khử rung tim
- Stent thận và mạch máu
- Phần mềm nguy cơ cao dưới dạng thiết bị y tế (SaMD) với chức năng chẩn đoán hoặc điều trị
Các thiết bị được phân loại là Loại III như thế nào?
Việc phân loại một thiết bị y tế không chỉ phụ thuộc vào nguy cơ vốn có của nó mà còn phụ thuộc vào mục đích sử dụng và chỉ định sử dụng. Hai thiết bị có chức năng kỹ thuật tương tự có thể thuộc các lớp khác nhau tùy thuộc vào các yếu tố này.
Ví dụ: dao mổ phẫu thuật dành cho các vết rạch mô mềm nói chung thường là Loại I. Tuy nhiên, dao mổ được chỉ định cho các vết rạch giác mạc trong phẫu thuật nhãn khoa có thể được phân loại là Loại III do nguy cơ cao và tính chất quan trọng của thủ thuật.
Để xác định phân loại của thiết bị, các nhà sản xuất có thể:
- Tìm kiếm 21 CFR Phần 862 đến 892, chứa các quy định phân loại cho hơn 1.700 loại thiết bị được phân loại theo chuyên khoa y tế.
- Sử dụng Cơ sở dữ liệu phân loại sản phẩm của FDA, cho phép tìm kiếm từ khóa để xác định mã sản phẩm và phân loại.
- Gửi Yêu cầu Phân loại 513 (g) cho FDA để xác định chính thức khi phân loại không chắc chắn.
Các thiết bị không có thiết bị được bán trên thị trường hợp pháp (tức là không có sự tương đương đáng kể) và không đủ điều kiện để phân loại De Novo thường được quy định là Loại III.
Quy trình Phê duyệt Trước khi Tiếp thị (PMA)
Phê duyệt trước khi bán ra thị trường là lộ trình toàn diện nhất của FDA để thông quan thiết bị. Không giống như quy trình 510 (k), yêu cầu chứng minh sự tương đương đáng kể với một thiết bị hiện có, quy trình PMA yêu cầu các nhà sản xuất chứng minh độc lập tính an toàn và hiệu quả thông qua bằng chứng khoa học mạnh mẽ.
Quy trình PMA được điều chỉnh bởi 21 CFR Phần 814 và bao gồm:
- Các nghiên cứu lâm sàng và phi lâm sàng mở rộng
- Khả năng tương thích sinh học và kiểm tra bàn thí nghiệm
- Kiểm tra tính vô trùng (nếu có)
- Dán nhãn và hướng dẫn sử dụng
- Thông tin sản xuất chi tiết
- Tài liệu kiểm soát thiết kế, bao gồm quản lý rủi ro
Một hồ sơ PMA không chỉ đơn giản là một danh sách kiểm tra các tài liệu cần thiết – đó là một hồ sơ khoa học phải chịu được sự giám sát chặt chẽ. FDA thường triệu tập các ban tư vấn để có thêm ý kiến chuyên gia trong quá trình xem xét các đệ trình Loại III có tác động cao.
Toàn bộ quá trình có thể mất từ 6 đến 18 tháng hoặc lâu hơn, tùy thuộc vào chất lượng và độ phức tạp của thiết bị. Trong một số trường hợp, nhiều vòng thư thiếu và yêu cầu dữ liệu được ban hành trước khi đưa ra quyết định cuối cùng.
Bất kỳ thiết bị Class III nào có thể tránh được PMA không?
Trong một số trường hợp hiếm gặp, một số thiết bị Loại III nhất định có thể đủ điều kiện cho các con đường thay thế:
Miễn trừ Thiết bị Nhân đạo (HDE)
Đối với các thiết bị nhằm điều trị hoặc chẩn đoán các tình trạng ảnh hưởng đến ít hơn 8.000 cá nhân mỗi năm ở Hoa Kỳ, lộ trình HDE từ bỏ yêu cầu chứng minh tính hiệu quả nhưng vẫn yêu cầu đảm bảo an toàn hợp lý.
Đề cương Phát triển Sản phẩm (PDP)
Một giải pháp thay thế cho PMA cho phép FDA và nhà sản xuất đồng ý về việc phát triển, thử nghiệm và xem xét trước khi đưa ra thị trường. Điều này được sử dụng thường xuyên nhất cho các loại thiết bị được hiểu rõ.
Mặc dù các tuyến đường này cung cấp tính linh hoạt, nhưng chúng đi kèm với những hạn chế và chỉ áp dụng trong các trường hợp được xác định hẹp. Hầu hết các thiết bị Loại III vẫn sẽ yêu cầu PMA đầy đủ.
Yêu cầu sau khi bán trên thị trường đối với thiết bị loại III
Phê duyệt chỉ là khởi đầu. Các thiết bị Loại III phải tuân theo các biện pháp kiểm soát nghiêm ngặt sau khi bán trên thị trường được thiết kế để giám sát hiệu suất dài hạn và an toàn cho bệnh nhân.
Báo cáo thiết bị y tế (MDR)
- 21 CFR Phần 803 yêu cầu các nhà sản xuất, nhà nhập khẩu và cơ sở người dùng báo cáo các sự kiện bất lợi nghiêm trọng và trục trặc thiết bị.
Theo dõi thiết bị
- 21 CFR Phần 821 cho phép FDA có thẩm quyền yêu cầu theo dõi đối với một số thiết bị có nguy cơ cao hoặc thiết bị cấy ghép để tạo điều kiện sửa chữa hoặc thu hồi tại hiện trường.
Nghiên cứu Sau Phê duyệt (PAS)
- Là một điều kiện phê duyệt, FDA có thể yêu cầu các nghiên cứu dài hạn để đánh giá tính an toàn và hiệu quả liên tục trong môi trường thực tế.
Thu hồi và sửa chữa
- Các nhà sản xuất thiết bị Loại III phải duy trì các quy trình để xác định và giảm thiểu các vấn đề về sản phẩm sau khi ra mắt, bao gồm các thông báo về an toàn tại hiện trường và thu hồi khi cần thiết.
Việc không đáp ứng các nghĩa vụ hậu mãi có thể dẫn đến các biện pháp chế tài, bao gồm thư cảnh cáo, tịch thu và phạt tiền dân sự.
Phân loại toàn cầu không phải lúc nào cũng tương đương
Các nhà sản xuất có kế hoạch thương mại hóa toàn cầu nên tránh giả định thiết bị của họ sẽ mang cùng một phân loại rủi ro quốc tế.
- EU MDR sử dụng các quy tắc phân loại riêng của mình theo Phụ lục VIII.
- Bộ Y tế Canada, TGA (Úc) và các bên khác có thể sử dụng các định nghĩa rủi ro hoặc phân loại thiết bị khác nhau.
Mặc dù nhiều thiết bị cấy ghép hoặc duy trì sự sống có nguy cơ cao ở các khu vực pháp lý, một số tổ hợp thiết bị/phần mềm có thể thay đổi các loại tùy thuộc vào chính sách khu vực.
Một chiến lược điều tiết toàn cầu mạnh mẽ bao gồm nghiên cứu phân loại trước trong từng thị trường mục tiêu.
Dịch vụ của Nhà đăng ký Corp cho Thiết bị y tế loại III
Đưa thiết bị Loại III ra thị trường đòi hỏi nhiều kiến thức về quy định—mà đòi hỏi độ chính xác, chiến lược và sự hỗ trợ tuân thủ liên tục. Registrar Corp cung cấp một bộ đầy đủ các dịch vụ phù hợp với nhu cầu phức tạp của các nhà sản xuất Loại III, bao gồm:
- Hỗ trợ Chiến lược và Đệ trình PMA
- Lập kế hoạch và Hướng dẫn Dữ liệu Lâm sàng
- Tài liệu Kiểm soát Thiết kế và Căn chỉnh QMS (21 CFR 820)
- Thiết lập Hệ thống Giám sát Sau khi bán trên thị trường
- Lập bản đồ Tiếp cận Thị trường và Thông tin Quản lý Toàn cầu
Cho dù bạn đang chuẩn bị một ứng dụng mới hoặc quản lý các nghiên cứu sau phê duyệt, Registrar Corp đảm bảo bạn duy trì sự tuân thủ FDA trong khi hợp lý hóa con đường tiếp cận thị trường của bạn.
Suy nghĩ cuối cùng
Các thiết bị y tế loại III cứu mạng sống, nhưng chúng cũng có trách nhiệm cao nhất về mặt pháp lý. Từ phê duyệt trước khi tiếp thị thông qua báo cáo sau khi tiếp thị, các nhà sản xuất phải xây dựng các hệ thống và chiến lược có thể chịu được sự giám sát chặt chẽ.
Với sự chuẩn bị đúng đắn và hướng dẫn của chuyên gia, có thể đưa các thiết bị sáng tạo, thay đổi cuộc sống ra thị trường trong khi vẫn tuân thủ ở mọi bước. Registrar Corp ở đây để giúp bạn làm điều đó – với sự rõ ràng, tự tin và tốc độ.
Tác giả
