
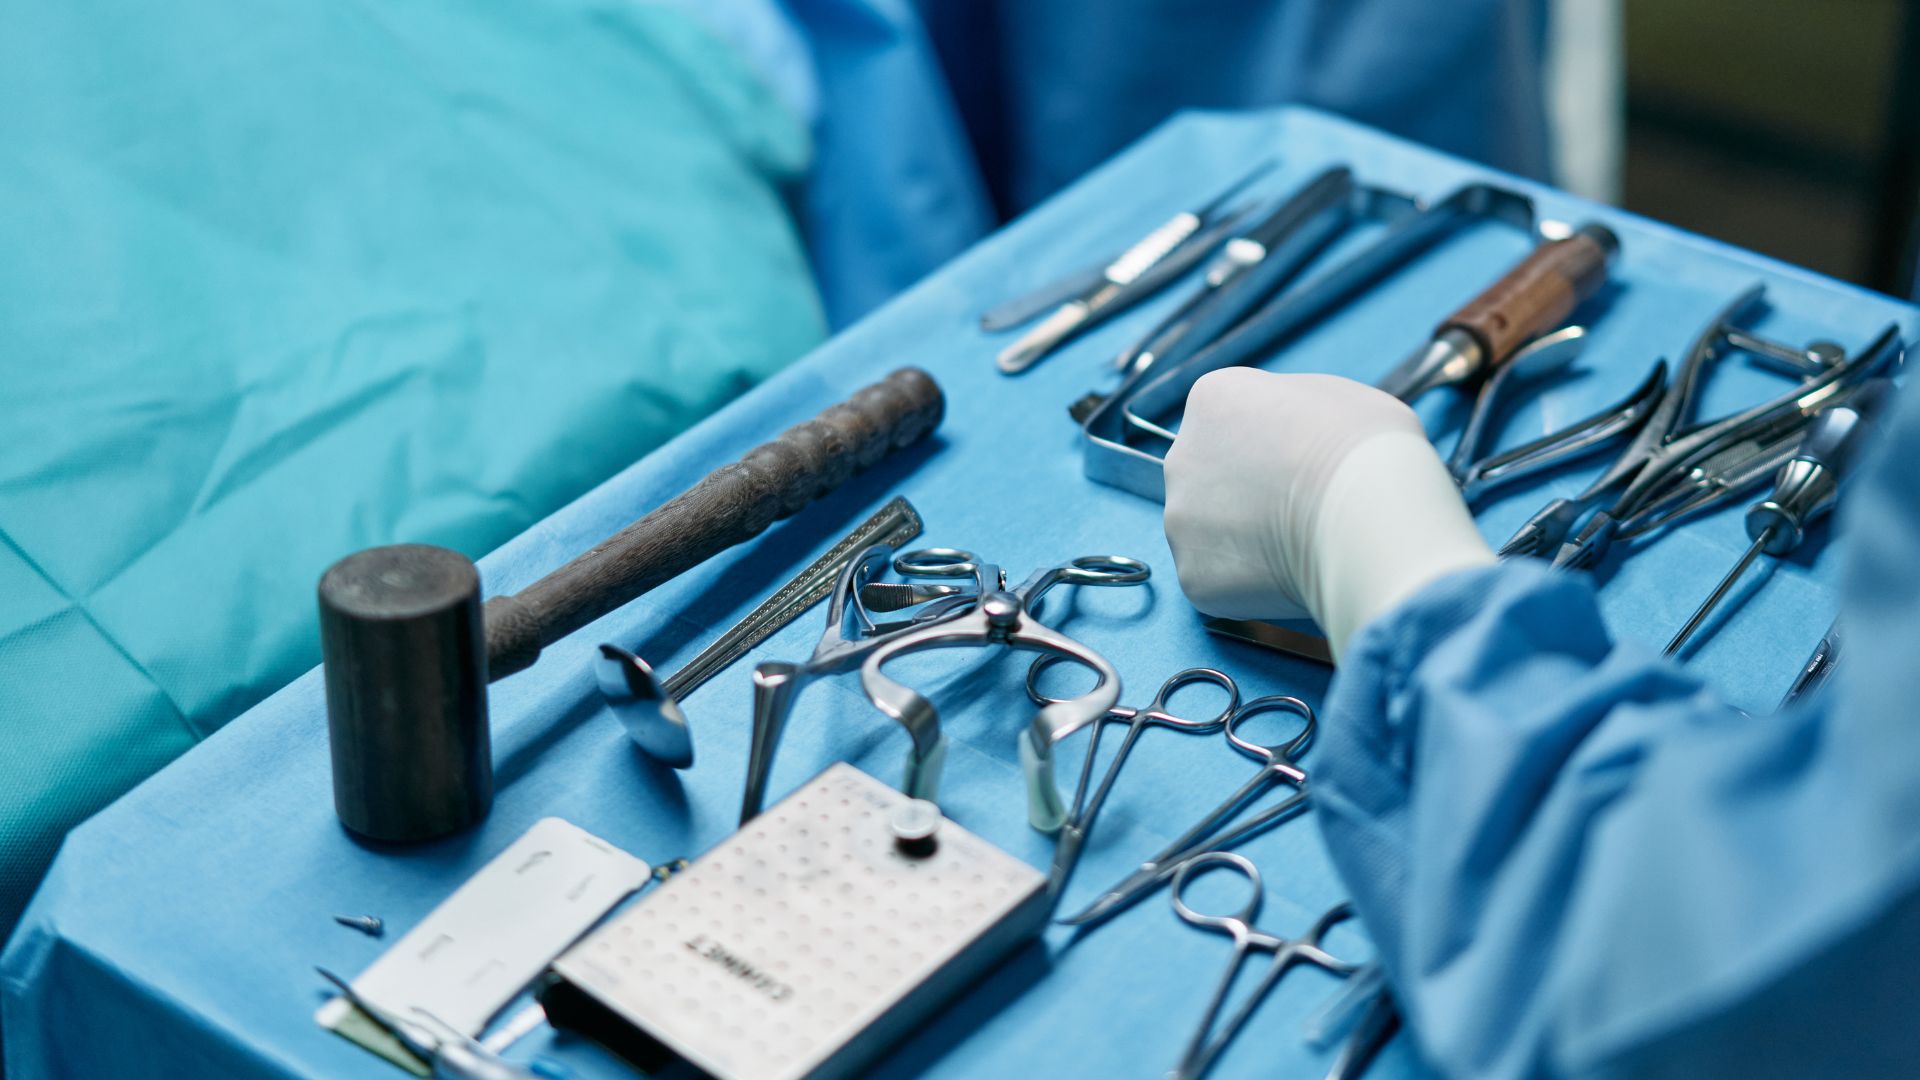
อุปกรณ์ทางการแพทย์ประเภทที่ 1 เป็นรากฐานของระบบการจําแนกตามความเสี่ยงตามองค์การอาหารและยา (FDA) ของสหรัฐอเมริกา อุปกรณ์เหล่านี้ถือว่ามีความเสี่ยงต่ําและโดยทั่วไปจะไม่รักษาหรือช่วยชีวิต เป็นอุปกรณ์ที่ไม่มีการรุกล้ําร่างกาย และมีประวัติการใช้งานที่ปลอดภัยที่ได้รับการยอมรับเป็นอย่างดี ตัวอย่างของอุปกรณ์ทางการแพทย์ประเภทที่ 1 ได้แก่ เครื่องมือผ่าตัดด้วยมือ ผ้าพันแผลยางยืด เตียงในโรงพยาบาล เครื่องกดลิ้น และถุงมือตรวจ แม้ว่าจะมีการจําแนกประเภทความเสี่ยงต่ํา แต่ผู้ผลิตยังคงต้องปฏิบัติตามข้อกําหนดด้านกฎระเบียบต่างๆ เพื่อรับรองถึงความปลอดภัย ความสม่ําเสมอ และคุณภาพของผลิตภัณฑ์
อุปกรณ์ประเภทที่ 1 ของ FDA อยู่ภายใต้สิ่งที่หน่วยงานเรียกว่า “การควบคุมทั่วไป” การควบคุมเหล่านี้สร้างกรอบการกํากับดูแลพื้นฐานสําหรับอุปกรณ์ทางการแพทย์ทั้งหมดที่วางตลาดในสหรัฐอเมริกา และครอบคลุมข้อกําหนดต่าง ๆ เช่น การลงทะเบียนสถานประกอบการ รายการอุปกรณ์ การปฏิบัติตามกฎระเบียบด้านการติดฉลาก การเก็บบันทึก และการนําระบบคุณภาพพื้นฐานไปใช้ อุปกรณ์ประเภทที่ 1 ส่วนใหญ่จะได้รับการยกเว้นจากการแจ้งเตือนก่อนการวางตลาด (510(k)) แม้ว่าจะไม่ได้ได้รับการยกเว้นจากข้อผูกพันด้านกฎระเบียบพื้นฐานเหล่านี้
บทความนี้ให้แนวทางที่ครอบคลุมสําหรับอุปกรณ์ทางการแพทย์ประเภทที่ 1 ของ FDA ที่กล่าวถึงวิธีการกําหนด ขอบเขตของข้อกําหนดด้านกฎระเบียบ วิธีการใช้ข้อยกเว้น และวิธีการที่ผู้ผลิตสามารถใช้ระบบคุณภาพที่เป็นสัดส่วนความเสี่ยงแต่ปฏิบัติตามกฎระเบียบ สําหรับสตาร์ทอัพ ผู้ผลิตระหว่างประเทศที่เข้าสู่ตลาดสหรัฐฯ หรือบริษัทที่เปิดตัวผลิตภัณฑ์ที่มีความเสี่ยงต่ําใหม่ การปฏิบัติตามกฎระเบียบประเภทที่ 1 มักจะเป็นอุปสรรคด้านกฎระเบียบประการแรก และเป็นสิ่งที่ควรเข้าหาด้วยความระมัดระวังและตระหนักถึงกลยุทธ์
การกําหนดอุปกรณ์ประเภท I ของ FDA และบทบาทของการควบคุมทั่วไป
การจําแนกประเภทเครื่องมือแพทย์ในสหรัฐอเมริกาอยู่ภายใต้กฎหมายอาหาร ยา และเครื่องสําอางของรัฐบาลกลาง (กฎหมาย FD&C) โดยเฉพาะมาตรา 513 ภายใต้กรอบการทํางานนี้ FDA จะจัดประเภทอุปกรณ์การแพทย์เป็นประเภท I, II หรือ III ตามความเสี่ยง ประเภทที่ 1 รวมถึงอุปกรณ์ที่การควบคุมทั่วไปเพียงพอที่จะรับประกันความปลอดภัยและประสิทธิภาพได้อย่างสมเหตุสมผล
การควบคุมทั่วไปใช้กับอุปกรณ์ทุกประเภท เว้นแต่จะได้รับการยกเว้นอย่างชัดแจ้งและรวมถึงข้อกําหนดที่สําคัญ เช่น:
ผู้ผลิตอุปกรณ์ประเภทที่ 1 ต้องลงทะเบียนสถานประกอบการของตนเป็นประจําทุกปีกับ FDA และแสดงรายการอุปกรณ์แต่ละอย่างที่พวกเขาตั้งใจจะทําการตลาด รายการอุปกรณ์จะต้องถูกต้องและอัปเดตเมื่อมีการแนะนําอุปกรณ์ใหม่หรืออุปกรณ์เก่าถูกยกเลิก ผู้ผลิตยังต้องตรวจสอบให้แน่ใจว่ามีการปฏิบัติตามกฎระเบียบการติดฉลากภายใต้ 21 CFR ส่วนที่ 801 ซึ่งควบคุมข้อมูลที่ให้ไว้บนฉลากผลิตภัณฑ์และคําแนะนําการใช้งาน
FDA กําหนดให้ผลิตอุปกรณ์ประเภทที่ 1 ภายใต้หลักเกณฑ์วิธีการที่ดีในการผลิตฉบับปัจจุบัน (cGMP) ตามที่กําหนดไว้ในระเบียบระบบคุณภาพ (QSR), 21 CFR ส่วนที่ 820 แม้ว่าอุปกรณ์ประเภทที่ 1 บางเครื่องจะได้รับการยกเว้นจากข้อกําหนด QSR ที่เฉพาะเจาะจง เช่น การควบคุมการออกแบบ แต่อุปกรณ์เหล่านี้ยังคงต้องรักษานโยบายคุณภาพ การควบคุมเอกสาร การจัดการข้อร้องเรียน และขั้นตอนสําหรับการดําเนินการแก้ไขและป้องกัน
การทําความเข้าใจข้อยกเว้นจากการแจ้งเตือนก่อนวางตลาด (510(k))
อุปกรณ์ Class I ส่วนใหญ่ได้รับการยกเว้นจากข้อกําหนดการแจ้งเตือนก่อนการวางตลาด หรือที่รู้จักกันในชื่อ 510(k) ซึ่งหมายความว่าผู้ผลิตอุปกรณ์เหล่านี้ไม่จําเป็นต้องได้รับการอนุมัติจาก FDA ก่อนการทําการตลาด หากผู้ผลิตปฏิบัติตามการควบคุมทั่วไปที่เกี่ยวข้อง และอุปกรณ์ของตนไม่ได้ตั้งคําถามใหม่เกี่ยวกับความปลอดภัยและประสิทธิภาพ
อย่างไรก็ตาม ข้อยกเว้น 510(k) ไม่ได้หมายความว่าเป็นบัตรผ่านฟรี ผู้ผลิตยังคงต้องตรวจสอบให้แน่ใจว่าอุปกรณ์ของตนเทียบเท่าอย่างมีนัยสําคัญในแง่ของการใช้งานตามวัตถุประสงค์และคุณลักษณะทางเทคโนโลยีกับอุปกรณ์ที่มีอยู่ในตลาดที่ถูกต้องตามกฎหมาย นอกจากนี้ การติดฉลากต้องเป็นความจริงและไม่ทําให้เข้าใจผิด และสื่อการตลาดไม่ควรแนะนําการใช้งานที่จะจัดประเภทผลิตภัณฑ์ใหม่ว่าเป็นอุปกรณ์ที่มีความเสี่ยงสูง
สิ่งสําคัญคือต้องศึกษาฐานข้อมูลการจําแนกประเภทผลิตภัณฑ์ของ FDA เพื่อพิจารณาว่าอุปกรณ์นั้นๆ ได้รับการยกเว้นอย่างแท้จริงหรือไม่ อุปกรณ์ประเภทที่ 1 บางเครื่องอาจได้รับการยกเว้นเพียงบางส่วน ซึ่งหมายความว่าอุปกรณ์เหล่านี้ยังคงอยู่ภายใต้ข้อกําหนดการยื่นส่งก่อนวางตลาดหรือ QSR
ข้อกําหนดของระบบคุณภาพและหลุมพรางทั่วไปสําหรับประเภทที่ 1
แม้ว่าอุปกรณ์ประเภทที่ 1 จะถือว่ามีความเสี่ยงต่ํา แต่ก็ไม่ได้รับการยกเว้นจากการดูแลรักษาระบบการจัดการคุณภาพ (QMS) ที่ใช้งานได้และจัดทําเป็นเอกสาร QMS ต้องเพียงพอเพื่อให้แน่ใจว่าผลิตภัณฑ์ได้รับการผลิตอย่างต่อเนื่องในสถานะที่สอดคล้องกับข้อกําหนดทางกฎหมายและข้อกําหนดภายใน
ข้อกําหนดที่สําคัญ ได้แก่:
- ขั้นตอนการควบคุมเอกสารที่ทําให้แน่ใจได้ว่าเฉพาะเอกสารที่เป็นปัจจุบันและได้รับการอนุมัติเท่านั้นที่จะถูกใช้ในกระบวนการผลิตและคุณภาพ
- ระบบการจัดการข้อร้องเรียนที่ติดตาม ตรวจสอบ และแก้ไขข้อร้องเรียนของลูกค้า แม้แต่อุปกรณ์ที่มีความเสี่ยงต่ําก็อาจก่อให้เกิดอันตรายหรือความไม่พอใจได้ หากใช้หรือผลิตอย่างไม่เหมาะสม
- กระบวนการดําเนินการแก้ไขและป้องกัน (CAPA) ที่ทําให้มั่นใจว่าปัญหาที่เกิดซ้ําจะได้รับการวิเคราะห์หาสาเหตุที่แท้จริงและแก้ไขด้วยการแก้ไขในระยะยาว
- การควบคุมการจัดซื้อเพื่อให้แน่ใจว่าวัตถุดิบและบริการการผลิตจากภายนอกเป็นไปตามข้อกําหนดด้านคุณภาพที่ระบุไว้
FDA ได้อ้างถึงผู้ผลิตอุปกรณ์ประเภทที่ 1 จํานวนมากสําหรับความล้มเหลวในการนําองค์ประกอบ QMS พื้นฐานเหล่านี้มาใช้ แม้ในกรณีที่ไม่มี 510(k) หน่วยงานก็สามารถออกจดหมายเตือนหรือยึดผลิตภัณฑ์ได้หากพบว่าระบบล้มเหลวในระหว่างการตรวจสอบ
การจัดการการปฏิบัติตามกฎระเบียบและการเรียกร้องสิทธิเรื่องการติดฉลาก
การติดฉลากยังคงเป็นหนึ่งในด้านที่สําคัญที่สุดสําหรับการปฏิบัติตามข้อกําหนดประเภทที่ 1 ฉลากอุปกรณ์ทั้งหมดต้องมีองค์ประกอบที่จําเป็น เช่น ชื่ออุปกรณ์ จุดประสงค์การใช้งาน ข้อมูลผู้ผลิต และคําเตือนหรือข้อควรระวังที่จําเป็น คําแนะนําการใช้งาน (IFU) ต้องเขียนด้วยภาษาที่ชัดเจนและเข้าถึงได้สําหรับประชากรผู้ใช้ที่มุ่งหมาย
การอ้างสิทธิ์ทางการตลาดต้องไม่เกินขอบเขตของการใช้งานที่ชัดเจนหรือตั้งใจไว้ ตัวอย่างเช่น ไม่สามารถทําการตลาดเครื่องกดลิ้นเป็นเครื่องมือช่วยวินิจฉัยได้ เว้นแต่ผู้ผลิตสามารถให้หลักฐานพิสูจน์ได้และได้รับการตรวจผ่านจาก FDA การทําฉลากผิดหรือข้อกล่าวอ้างที่พิสูจน์ไม่ได้อาจส่งผลให้มีการละเมิดตราสินค้าผิดภายใต้กฎหมาย FD&C
ผู้ผลิตต้องรักษาขั้นตอนการตรวจสอบเพื่อส่งเสริมการขายและตรวจสอบให้แน่ใจว่ามีการประสานงานระหว่างฝ่ายกฎระเบียบ ฝ่ายกฎหมาย และฝ่ายการตลาดเพื่อป้องกันการเรียกร้องค่าสินไหมทดแทน
UDI การลงทะเบียนและการพิจารณาการนําเข้า
ในฐานะที่เป็นส่วนหนึ่งของความมุ่งมั่นต่อความปลอดภัยและความโปร่งใสหลังการวางตลาด FDA กําหนดให้เครื่องมือแพทย์ส่วนใหญ่ รวมถึง Class I ต้องมีตัวระบุอุปกรณ์ที่ไม่ซ้ํากัน (UDI) ตัวระบุนี้ต้องรวมอยู่ในฉลากอุปกรณ์และบรรจุภัณฑ์ และอัปโหลดไปยังฐานข้อมูลการระบุอุปกรณ์ที่ไม่ซ้ํากันทั่วโลก (GUDID)
ผู้ผลิตต่างชาติต้องแต่งตั้งตัวแทนในสหรัฐอเมริกาและตรวจสอบให้แน่ใจว่าผลิตภัณฑ์ของตนปฏิบัติตามขั้นตอนการนําเข้าของ FDA รวมถึงใบศุลกากร รหัสผลิตภัณฑ์ และบรรจุภัณฑ์และการติดฉลากที่เหมาะสม การแจ้งเตือนการนําเข้าและการกักขังโดยไม่มีการตรวจร่างกาย (DWPE) สามารถใช้กับอุปกรณ์ Class I ที่ไม่เป็นไปตามเกณฑ์การปฏิบัติตามข้อกําหนดขั้นพื้นฐาน
การลงทะเบียนสถานประกอบการในเวลาที่เหมาะสม รายการที่ปรับปรุงใหม่ และความชัดเจนเกี่ยวกับการจําแนกประเภทอุปกรณ์เป็นสิ่งสําคัญเพื่อหลีกเลี่ยงความล่าช้าหรือการบังคับใช้เขตแดน
การเฝ้าระวังหลังการวางตลาดและการเก็บบันทึกสําหรับประเภทที่ 1
แม้ว่าโดยทั่วไปอุปกรณ์ประเภทที่ 1 จะไม่อยู่ภายใต้การศึกษาวิจัยเพื่อการเฝ้าระวังหลังการวางตลาดอย่างเป็นทางการหรือการเฝ้าระวังในระดับ PMA ผู้ผลิตยังคงต้องติดตามเหตุการณ์ไม่พึงประสงค์ ข้อร้องเรียน และข้อมูลด้านคุณภาพ ข้อร้องเรียนทั้งหมดที่เกี่ยวข้องกับความล้มเหลวของอุปกรณ์หรืออันตรายต่อผู้ป่วยที่อาจเกิดขึ้นจะต้องได้รับการตรวจสอบสําหรับข้อผูกพันในการรายงานอุปกรณ์ทางการแพทย์ (Medical Device Reporting, MDR) ภายใต้ 21 CFR ส่วนที่ 803
ผู้ผลิตจะต้องเก็บรักษาบันทึกสําหรับรุ่นการผลิต ข้อร้องเรียนของลูกค้า การสืบสวน และ CAPA ทั้งหมด บันทึกต้องได้รับการจัดการ ปลอดภัย และพร้อมเรียกดูได้ในระหว่างการตรวจสอบของ FDA บริษัท Class I หลายแห่งพึ่งพาระบบอิเล็กทรอนิกส์หรือแพลตฟอร์ม QMS บนระบบคลาวด์เพื่อตอบสนองความต้องการเหล่านี้อย่างมีประสิทธิภาพ
ความพร้อมในการตรวจสอบและปฏิกิริยาของ FDA
ผู้ผลิตประเภทที่ 1 โดยเฉพาะอย่างยิ่งผู้ผลิตรายใหม่ในตลาดอาจอยู่ภายใต้การตรวจสอบของ FDA โดยเฉพาะอย่างยิ่งหากมีข้อร้องเรียนเกิดขึ้นหรือมีรายงานความผิดปกติด้านกฎระเบียบ ระเบียบวิธีการตรวจสอบของ FDA รวมถึงการประเมิน QMS การปฏิบัติในการติดฉลาก การจัดการข้อร้องเรียน และการปฏิบัติตาม MDR
ผู้ผลิตควรรักษาโปรแกรมการตรวจสอบภายใน ฝึกอบรมพนักงานเกี่ยวกับระเบียบวิธีการตรวจสอบของ FDA และจัดทําบันทึกคุณภาพเพื่อการกู้คืนที่รวดเร็ว นอกจากนี้ ขอแนะนําให้แต่งตั้งหัวหน้าฝ่ายการปฏิบัติตามกฎระเบียบหรือตัวแทนฝ่ายบริหารที่พร้อมให้คําแนะนําในการตรวจสอบและตอบคําถามของ FDA อย่างถูกต้อง
การปฏิบัติตามกฎระเบียบคลาส I ในฐานะข้อได้เปรียบเชิงกลยุทธ์
อุปกรณ์ทางการแพทย์ประเภทที่ 1 นําเสนอเส้นทางที่ค่อนข้างคล่องตัวสู่ตลาดในสหรัฐอเมริกา แต่ความเรียบง่ายของการจําแนกประเภทอาจทําให้เกิดความเข้าใจผิดได้ การปฏิบัติตามการควบคุมทั่วไป ข้อกําหนดของ QMS และกฎการติดฉลากเป็นสิ่งที่ไม่สามารถต่อรองได้ ผู้ผลิตที่มองว่าการปฏิบัติตามกฎระเบียบคลาส I เป็นโอกาสเชิงกลยุทธ์ ไม่ใช่แค่แบบฝึกหัดการทําเครื่องหมายในช่องเท่านั้น อยู่ในตําแหน่งที่ดีที่สุดในการสร้างความไว้วางใจกับผู้ควบคุมกฎระเบียบ ปรับขนาดการดําเนินงาน และขยายไปสู่หมวดหมู่ผลิตภัณฑ์ที่มีความเสี่ยงสูง
การสร้างโครงสร้างพื้นฐานด้านการปฏิบัติตามกฎระเบียบที่แข็งแกร่งในช่วงต้นวงจรชีวิตของอุปกรณ์สร้างรากฐานที่ทนทานสําหรับคุณภาพของผลิตภัณฑ์ ความพร้อมในการตรวจสอบ และความมั่นใจของตลาด ในสภาพแวดล้อมด้านการดูแลสุขภาพที่มีการแข่งขันและมีการตรวจสอบอย่างละเอียดสูง แม้แต่อุปกรณ์ที่มีความเสี่ยงต่ําก็ต้องได้รับการจัดการด้วยความแม่นยํา การจัดทําเอกสาร และวัฒนธรรมที่มีคุณภาพที่ครอบคลุมการสนับสนุนด้านการออกแบบ การผลิต และหลังการวางตลาด
ผู้แต่ง
